전문의약품항암제내복
보트리엔트정200밀리그램(파조파닙염산염)
한국노바티스(주) · 파조파닙염산염 0.2g · 정제,저작정
상한금액 (1정)
26,952원
30일치 본인부담 (하루 1정, 성인)
약 242,568원
쉽게 알아보기
어디에 쓰나요
● 진행성 신세포암 ● 이전에 화학요법을 투여 받은 진행성 연조직육종 (지방 육종 또는 위장관기질 종양 환자에서 이 약의 유효성 및 안전성은 입증되지 않았다.)
어떻게 먹나요
1. 권장용량 이 약은 성인에게 1일 1회 800mg을 경구투여한다. 이 약은 공복상태(최소 식전 1시간 또는 식후 2시간)에서 복용하며, 복용 시 잘게 부수거나 자르지 않고 그대로 삼켜 복용하여야 한다. 2. 용량조절 1) 신세포암: 최초의 용량감소는 400mg으로 하며, 추가적인 감량 또는 증량은 개개인에서의 내약성에 근거하여 200mg의 용량단위로 한다. 이 약의 복용량은 800mg을 초과해서는 안된다. 연조직육종: 감량 또는 증량은 개개인에서의 내약성에 근거하여 200mg의 용량단위로 한다. 이 약의 복용량은 800mg을 초과해서는 안된다. 2) 간장애 환자: 간장애 환자에 대한 권장용량은 다양한 정도의 간기능 장애를 가진 환자들을 대상으로 한 이 약의 약물동태학 연구를 근거로 한다. 경증 또는 중등증 간장애 환자들에 대한 이 약의 투여는 주의깊게 이루어져야 하며, 면밀하게 모니터링 되어야 한다. 경증의 간장애 환자(정상 빌리루빈 수치 및 모든 등급의 ALT 상승 또는 AL…
식품의약품안전처 의약품 제품 허가정보 요약 · 정확한 복용법은 처방·약사 안내를 따르세요
허가 원문 보기
효능효과
● 진행성 신세포암 ● 이전에 화학요법을 투여 받은 진행성 연조직육종 (지방 육종 또는 위장관기질 종양 환자에서 이 약의 유효성 및 안전성은 입증되지 않았다.)
용법용량
1. 권장용량 이 약은 성인에게 1일 1회 800mg을 경구투여한다. 이 약은 공복상태(최소 식전 1시간 또는 식후 2시간)에서 복용하며, 복용 시 잘게 부수거나 자르지 않고 그대로 삼켜 복용하여야 한다. 2. 용량조절 1) 신세포암: 최초의 용량감소는 400mg으로 하며, 추가적인 감량 또는 증량은 개개인에서의 내약성에 근거하여 200mg의 용량단위로 한다. 이 약의 복용량은 800mg을 초과해서는 안된다. 연조직육종: 감량 또는 증량은 개개인에서의 내약성에 근거하여 200mg의 용량단위로 한다. 이 약의 복용량은 800mg을 초과해서는 안된다. 2) 간장애 환자: 간장애 환자에 대한 권장용량은 다양한 정도의 간기능 장애를 가진 환자들을 대상으로 한 이 약의 약물동태학 연구를 근거로 한다. 경증 또는 중등증 간장애 환자들에 대한 이 약의 투여는 주의깊게 이루어져야 하며, 면밀하게 모니터링 되어야 한다. 경증의 간장애 환자(정상 빌리루빈 수치 및 모든 등급의 ALT 상승 또는 ALT수치와 관계없는 정상치상한의 1.5배까지의 빌리루빈 상승(직접빌리루빈 35% 초과 상승)으로 정의)는 이 약을 1일 1회 800mg 초기 투여할 것이 권장된다. 중등증의 간장애 환자 (ALT수치와 관계없는 정상치상한의 1.5배 초과에서 3배까지의 빌리루빈 상승으로 정의)에서 이 약은 1일 1회 200mg 의 감량된 용량이 권장된다. 중증간장애 환자 (ALT 수치에 관계없이, 총 빌리루빈이 정상치상한(ULN)의 3배를 초과하여 상승으로 정의) 를 대상으로 한 임상 자료는 없다. 따라서 이러한 환자들에게 이 약은 권장되지 않는다(사용상의 주의사항 ‘1. 경고’, ‘3. 다음 환자에는 신중히 투여할 것’ 및 ‘5. 일반적 주의 1) 간독성’ 항 참조).
사용상의 주의사항
1. 경고 1) 이 약은 임부에 투여했을 때 태아에게 해를 끼칠 수 있다. 혈관신생은 배태자 발달의 중요한 요소로, 이 약의 투여로 인해 혈관신생이 저해되면 생식기계 이상반응을 유발할 것으로 예측된다. 랫드 및 토끼를 대상으로 한 비임상 시험에서, 이 약은 기형, 배태자 독성 및 유산을 유발하는 것으로 나타났다. 임신한 랫드에 기관형성기 동안 파조파닙 ≥3 mg/kg/day(AUC에 근거하여 사람 임상 노출의 약 0.1배) 용량을 투여시, 심혈관 기형, 뼈형성 지연을 포함한 최기형 작용, 태자 체중 감소, 착상 전/후 배자치사가 관찰되었다.토끼에서는 ≥30 mg/kg/day (AUC에 근거하여 사람 임상 노출의 약 0.007배) 용량에서 모체 독성(체중 감소, 먹이 섭취량 감소, 유산)이 관찰되었으며, ≥100 mg/kg/day (AUC에 근거하여 사람 임상 노출의 약 0.02배) 용량에서 심각한 모체 체중 감소, 100%의 한배 새끼 소실이 관찰되었고, ≥3 mg/kg/day 용량에서 태자 무게가 감소하였다.임부를 대상으로 한 충분하고 적절하게 평가된 임상시험은 없다. 만약 이 약을 임신 중에 투여하거나 환자가 이 약을 복용하는 중에 임신하였다면, 환자에게 태아에 대한 잠재적 위험성을 알려야 한다. 가임 여성은 이 약 투여 중에는 적절한 피임법을 사용하고 임신을 피하도록 한다. 2) 이 약의 임상시험에서 중증의 치명적인 간독성이 보고되었다. 따라서 간기능을 모니터링하고, 필요시 이 약의 일시적인 투여중지, 감량, 중단이 권장된다. ALT 수치에 관계없이, 총 빌리루빈이 정상치상한(ULN)의 3배를 초과하여 상승한 중증의 간장애 환자에서 이 약의 안전성은 확립되지 않았다. 따라서 중증의 간장애 환자들에게 이 약의 치료는 권장되지 않는다(‘용법용량’, ‘3. 다음 환자에는 신중히 투여할 것’ 및 ‘5. 일반적 주의 1) 간독성’ 항 참조). 2. 다음 환자에는 투여하지 말 것 이 약의 주성분이나 부형제에 대해 과민증이 있는 환자 3. 다음 환자에는 신중히 투여할 것 1) 간장애 환자: 간장애 환자에서 파조파닙의 안전성과 약동학은 충분히 확립되지 않았다. 이 약의 임상시험에는 총 빌리루빈이 정상치상한(ULN)의 1.5배 이하이고, AST 및 ALT가 정상치상한의 2배 이하인 환자가 포함되었다. 간장애 환자를 대상으로 진행중인 임상약리시험의 중간분석 결과, 중등증의 간장애 환자에서의 최대내약용량은 1일 200mg이었다. 중증의 간장애 환자를 대상으로 한 임상 자료는 없다. 2) QT 간격 연장경험이 있거나 가능성이 있는 환자 4. 이상반응 1) 신세포암 이 약의 안전성이 단일요법 임상시험에서의 977명 환자(신세포암 환자 586명 포함)를 대상으로 평가되었다. 신세포암 환자에서 가장 빈번하게 보고된 이상반응(환자들 중 20%이상에서 발생)은 설사, 고혈압, 모발 변색, 오심, 식욕부진 및 구토였다. 이 약의 잠재적인 중대한 이상반응에는 간독성, QT 연장과 Torsade de pointes, 출혈, 동맥 혈전증, 위장관 천공 및 위장관루, 고혈압, 갑상선기능 저하증 등이 포함된다. 무작위 배정, 이중맹검, 위약대조 다기관 임상시험에서 신세포암 환자들을 대상으로 이 약의 안전성 및 유효성이 평가되었다. 국소 진행 및/또는 전이성 신세포암 환자들은 이 약 800mg 1일 1회 투약군(n=290)과 위약군(n=145) 에 무작위 배정되었다. 이 약을 투여 받은 환자들의 투여기간 중앙값은 7.4개월(범위 0 - 23개월), 위약군의 투여기간 중앙값은 3.8개월(범위 0 - 22개월)이었다. 이 약을 투여받은 환자들의 42%가 투여의 일시중지를 필요로 했으며, 36%가 용량을 감량하였다. 표1은 이 약을 투여 받은 환자들의 10% 이상에서 나타난 가장 흔한 이상반응을 보여준다. 표1. 이 약을 투여 받은 환자들의 10% 이상에서 나타난 이상반응 이상반응 NCI-CTCAE v3 시험약 위약 (N=290) (N=145) 모든 등급 3 등급 4 등급 모든 등급 3 등급 4 등급 % % % % % % 설사 52 3 <1 9 <1 0 고혈압 40 4 0 10 <1 0 모발 변색 38 <1 0 3 0 0 오심 26 <1 0 9 0 0 식욕부진 22 2 0 10 <1 0 구토 21 2 <1 8 2 0 피로 19 2 0 8 1 1 무력증 14 3 0 8 0 0 복통 11 2 0 1 0 0 두통 10 0 0 5 0 0 위약군에 비해 이 약 투여군에서 더 흔하게 관찰되었으며 환자의 10% 미만에서 나타난 다른 이상반응은 다음과 같다. : 탈모(8%), 흉통(5%), 미각이상(8%), 소화불량(5%), 안면부종(1%), 수족 증후군(6%), 단백뇨(9%), 발진(8%), 피부 탈색(3%), 체중감소(9%), 발성장애(4%).또한 심기능장애(예, 박출률 감소, 울혈성 심부전), 허혈성 뇌졸중, 위장관 천공 및 위장관루가 흔하지 않게 관찰되었으며, 위장관 출혈, 정맥혈전색전증, 간 기능 이상, 고빌리루빈혈증 및 흉통이 흔하게 관찰되었고, 서맥(무증상, 이상반응 보고가 아닌 심박수 측정[분당 60회 미만]을 근거로 한 빈도. 파조파닙 안전성 데이터베이스 평가를 근거로 할 때, 증상이 있는 서맥은 드물게 확인되었다. ), ALT 상승 및 AST 상승이 매우 흔하게 관찰되었다(5. 일반적 주의 참조). 호중구감소증, 혈소판감소증, 수족증후군(손-발바닥 홍반성감각이상증후군)은 동아시아계에서 더 빈번하게 관찰되었다. 표2는 신세포암 임상시험(VEG105192)에서 위약군에 비해 더 흔하게 나타났으며 이 약을 투여 받은 환자의 15% 이상에서 나타난 가장 흔한 임상검사치 이상을 보여준다. 표2. 위약군에 비해 더 흔하게 나타났으며 이 약을 투여 받은 환자의 15% 이상에서 나타난 가장 흔한 임상검사치 이상(VEG105192) 파라미터 NCI-CTCAE v3 시험약 위약 (N=290) (N=145) 모든 등급 3 등급 4 등급 모든 등급 3 등급 4 등급 % % % % % % 혈액학 백혈구 감소증 37 0 0 6 0 0 호중구 감소증 34 1 <1 6 0 0 혈소판 감소증 32 <1 <1 5 0 <1 림프구 감소증 31 4 <1 24 1 0 혈액화학 ALT 증가 53 10 2 22 1 0 AST 증가 53 7 <1 19 <1 0 Glucose 증가 41 <1 0 33 1 0 총 빌리루빈 증가 36 3 <1 10 1 <1 인 감소 34 4 0 11 0 0 칼슘감소 33 1 1 26 1 <1 나트륨 감소 31 4 1 24 4 1 칼륨증가 27 4 <1 23 5 0 크레아티닌증가 26 0 <1 25 <1 0 마그네슘 감소 26 <1 1 14 0 0 Glucose 감소 17 0 <1 3 0 0 간독성 : 신세포암 치료에 대한 이 약의 조절된 임상시험에서, ALT가 정상치상한(ULN)의 3배를 초과한 경우는 이 약 투여군에서 18%, 위약군에서 3%로 보고되었다. ALT 가 정상치상한(ULN)의 10배를 초과한 경우는 이 약 투여군에서 4%, 위약군에서 1% 미만으로 보고되었다. 알칼린포스파타아제의 유의한 상승 없이, ALT가 정상치상한(ULN)의 3배를 초과하여 상승하고 동시에 빌리루빈이 정상치상한(ULN)의 2배를 초과하여 상승하는 경우는 이 약을 투여받은 환자의 2%(5/290명), 위약을 투여받은 환자의 1%(2/145명)에서 나타났다(5. 일반적 주의 1) 간독성 참조). 고혈압 : 신세포암 치료에 대한 이 약의 조절된 임상시험에서, 이 약을 투여받은 환자의 40%(115/290명), 위약을 투여받은 환자의 10%(15/145명)가 고혈압을 경험하였다. 3 등급의 고혈압은 이 약 투여군의 4%(13/290명), 위약 투여군의 1% 미만(1/145명)에서 보고되었다. 고혈압의 대부분의 경우는 항고혈압 치료제나 용량감량으로 조절되었으며, 290명의 환자 중 2명(<1%)은 이 약을 영구히 중단하였다. 신세포암 환자에 대한 전체 안전성 집단(N=586)에서 1명이 이 약에 대해 고혈압 위기를 보였다(5. 일반적 주의 6) 고혈압 참조). QT 연장과 Torsade de pointes : 신세포암 치료에 대한 이 약의 조절된 임상시험에서, 이 약 투여군의 1%(3/290명)에서 일상적인 심전도 모니터링시 QT 연장(≥500msec)이 보고되었고, 위약 투여군에서는 보고되지 않았다. Torsade de pointes는 이 약을 투여 받은 환자의 1% 미만(2/586명)에서 보고되었다(5. 일반적 주의 2) QT 연장 및 Torsade de pointes 참조). 동맥 혈전증 : 이 약의 조절된 임상시험에서, 심근경색/허혈(2%(5/290명)), 뇌혈관사고(<1%(1/290명)), 일과성 허혈성 발작(1%(4/290명))과 같은 동맥 혈전증의 발생이 이 약을 투여군에서 위약 투여군(145명 중 0명에서 발생)에 비해 더 높게 나타났다(5. 일반적 주의 4) 동맥 혈전증 참조). 출혈 : 이 약의 조절된 임상시험에서, 이 약을 투여받은 환자의 13%(37/290명)와 위약을 투여받은 환자의 5%(7/145명)이 적어도 1회 이상의 출혈을 경험하였다. 이 약을 투여한 환자의 가장 흔한 출혈은 혈뇨(4%), 비출혈(2%), 객혈(2%), 직장출혈(1%)이었다. 이 약을 투여받고 출혈이 나타난 37명 중 9명은 폐 출혈, 위장관 출혈, 비뇨생식기계 출혈을 포함한 중대한 이상반응을 경험하였다. 이 약 투여군 290명 중 4명(1%)이 출혈로 인해 사망하였다(위약군은 145명 중 0명에서 발생). 신세포암 환자에 대한 전체 안전성 집단(N=586)에서, 이 약을 투여한 환자 586명 중 2명(<1%)에서 뇌출혈이 관찰되었다(5. 일반적 주의 3) 출혈 참조). 갑상선기능 저하증 : 이 약의 조절된 임상시험에서, 투여 시작 시점에 정상범위 내에 있었던 갑상선자극호르몬이 투여 후 방문시 정상범위보다 높게 변동된 환자는 이 약을 투여한 환자의 27%로, 위약군(5%) 보다 더 많았다. 갑상선기능 저하증은 이 약을 투여한 환자 중 19명(7%)에서 이상반응으로서 보고되었으며, 위약군에서는 보고되지 않았다(0%)(5. 일반적 주의 7) 갑상선기능저하증 참조). 설사 : 설사는 자주 발생하였으며 주로 경증∼중등증 이었다. 그 영향을 최소화하기 위한 적절한 처치가 이루어질 수 있도록 경증 설사를 관리하는 방법과 중등증∼중증 설사가 나타나면 의료진에게 보고하는 방법을 환자에게 알려야 한다. 단백뇨 : 이 약의 조절된 임상시험에서, 이 약을 투여한 환자 중 27명(9%)에서 단백뇨가 이상반응으로서 보고되었다. 2명의 환자는 이 약의 투여 중단을 초래하였다(5. 일반적 주의 9) 단백뇨 참조). 리파아제 상승 : 단일군 임상시험에서, 리파아제 수치의 증가가 181명 중 48명(27%)에서 관찰되었다. 이상반응으로서 리파아제 상승은 10명(4%)에서 보고되었으며, 6명은 3 등급이고 1명은 4 등급 이었다. 이 약의 신세포암 환자에 대한 임상시험에서, 임상적 췌장염은 586명의 환자 중 4명(<1%)에서 관찰되었다.…
기본 정보
- 보험 제품코드
- 653602870
- 일반명코드
- 611801ATB
- 품목기준코드
- 201004971
- 상한금액 기준
- 2026.10.14 적용 기준 · 이 약 가격은 2026.1.1부터 같아요
- 규격·단위
- 1 정
- 급여 구분
- 급여
- 공급 상태
- 최근 2년 공급 부족 신고 없음
- 동등성 인정
- 인정 목록에 없음
- 모양
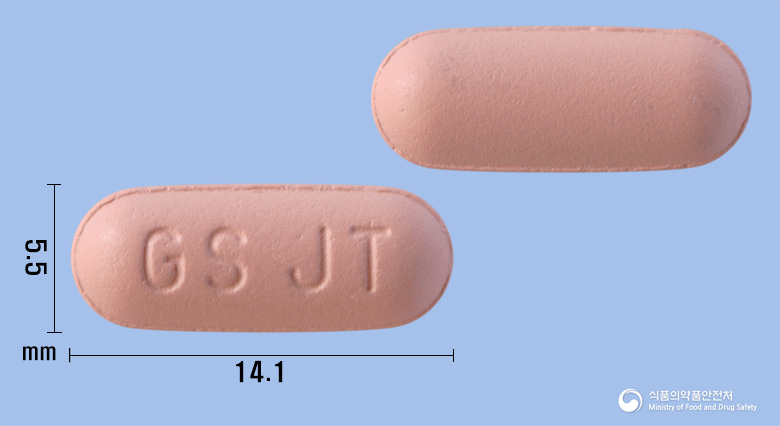
- 분홍색의 장방형 필름코팅정
건강보험심사평가원 약가기준정보 · 상한금액 2026.10.14 적용 기준 · 식품의약품안전처 의약품 허가정보·DUR · 실제 약국 가격은 조제료 등으로 다를 수 있어요